Sobre el autor
Thiago Lage
Thiago Lage cuenta con 15 años de experiencia en control interno de calidad (CIQ) y más de 20 años en el área de healthtech.
1. Qué son los insumos críticos y por qué controlarlos
Insumo crítico es todo producto cuya falla puede alterar el resultado del examen: reactivos, calibradores, materiales de control, diluyentes, soluciones preparadas en el laboratorio y consumibles que participan en la medición, como cubetas y puntas de uso específico. La RDC 978/2025 de la ANVISA (Brasil) llama producto para diagnóstico in vitro a los reactivos, calibradores, patrones, controles, recolectores, materiales y equipos usados para analizar material biológico humano. [1]
El control de calidad interno (CCI) detecta muchos problemas de estos productos, pero cuando ya están en la mesa de trabajo. La gestión de insumos actúa antes y alrededor del CCI: elige proveedores confiables, registra lo que llegó, impide el uso de lotes vencidos o rechazados y permite descubrir qué corridas usaron un lote que luego fue retirado.
2. Qué exigen las normas
En Brasil, la referencia obligatoria es la RDC 978/2025 de la ANVISA. La ISO 15189:2022 organiza los mismos temas para laboratorios que buscan acreditación. El CLIA es la regulación de Estados Unidos: no obliga a los laboratorios brasileños, pero es una buena referencia práctica porque detalla el rotulado, la fecha de caducidad y la verificación de lotes. [1][5][7]
| Tema | RDC 978/2025 (Brasil) | Otras referencias |
|---|---|---|
| Producto regularizado y usado según el fabricante | Arts. 88 y 102 | CLIA §493.1252(a); la RDC 830/2023 define la regularización de productos para diagnóstico in vitro |
| Proveedores | Arts. 79 a 81: criterios de control y calificación y documentos de regularidad sanitaria | ISO 15189:2022, apartado 6.8: calificación, selección, evaluación del desempeño y reevaluación |
| Recepción | Art. 100: registrar el lote, las condiciones de transporte, la fecha de recepción y lo necesario para la trazabilidad | ISO 15189:2022, apartado 6.6: recepción, almacenamiento y segregación del inventario |
| Almacenamiento | Arts. 95, 96 y 104: conservación incluso ante cortes de energía y registro de temperaturas máxima, mínima y actual | CLIA §493.1252(b): condiciones de almacenamiento definidas, monitoreadas y documentadas |
| Preparados y fraccionados | Art. 101: rótulo con nombre, concentración, lote, fecha de preparación, responsable, caducidad, almacenamiento y riesgos | CLIA §493.1252(c) |
| Fecha de caducidad | Art. 102: prohibida la revalidación después de vencida la fecha de caducidad | CLIA §493.1252(d): no usar productos vencidos, deteriorados o de calidad inferior |
| Componentes de lotes diferentes | Seguir las instrucciones de uso (art. 88) | CLIA §493.1252(e): no intercambiar, salvo indicación del fabricante |
| Cambio de lote y envío | Art. 183: CCI, como mínimo, en cada cambio de lote y en cada envío de productos de uso único; art. 184: reducción condicionada a la certificación lote a lote | CLIA §493.1256(e)(1); ISO 15189:2022, apartado 6.6: prueba de aceptación |
| Incidentes y retiradas | Art. 90: monitorear, notificar en Notivisa y colaborar con las acciones de campo | RDC 67/2009 y RDC 551/2021 (obligaciones del titular del registro); ISO 15189:2022, apartado 6.6 |
| Metodología propia | Arts. 130 y 158: trazabilidad y sistemática de aprobación de todos los insumos | — |
| Conservación de registros | Art. 115: como mínimo 5 años | — |
Los números de artículos y apartados sirven para ubicar el texto; lea siempre la redacción completa en la fuente oficial. La RDC 978/2025 también define la corrida analítica considerando variables como el cambio de lote de reactivos o calibradores. [1]
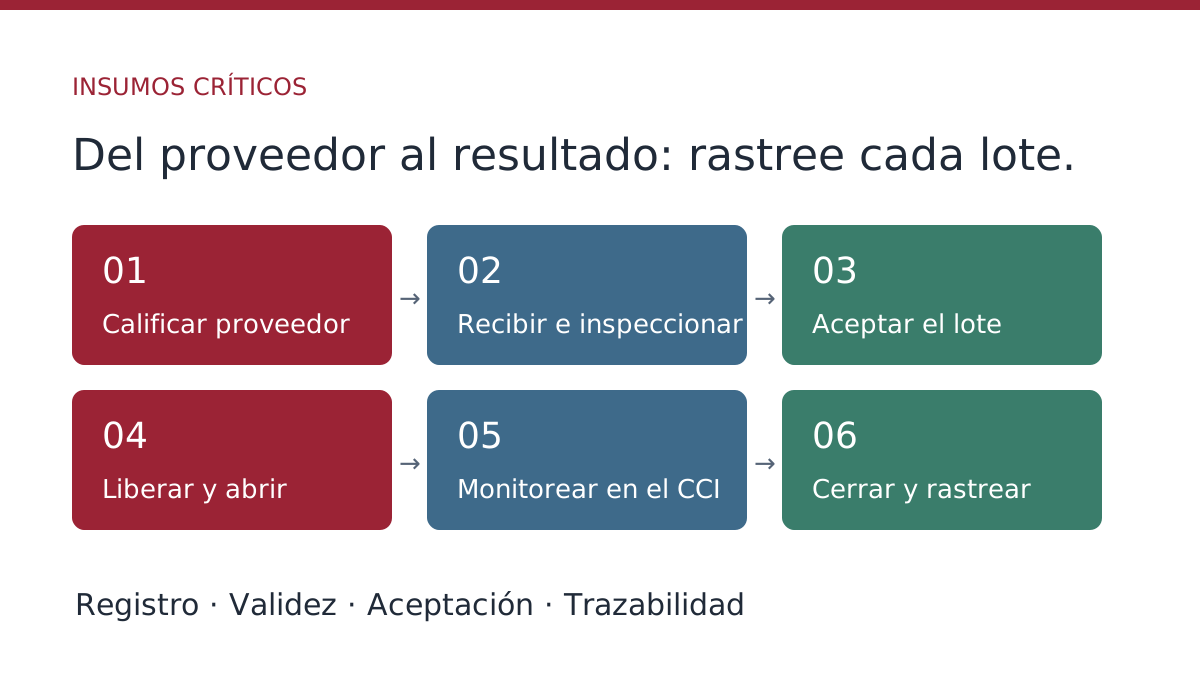
3. El ciclo de vida de un insumo crítico
Piense en el insumo como un proceso con etapas y evidencias, no como un artículo de inventario. Cada etapa responde a una pregunta que un auditor, o el propio equipo durante una investigación, puede hacer.
- Calificar al proveedor y registrar el producto: ¿quién puede suministrarlo y cuál es la especificación vigente?
- Recibir e inspeccionar: ¿qué llegó, en qué condición y quién lo verificó?
- Aceptar el lote: ¿el nuevo lote produce resultados equivalentes a los del lote anterior?
- Liberar y abrir: ¿cuándo comenzó el uso y cuál es la caducidad después de abierto?
- Monitorear en el CCI: ¿cambió el desempeño después del cambio?
- Cerrar y rastrear: ¿cuándo dejó de usarse el lote, por qué motivo y qué corridas alcanzó?
Un lote rechazado, suspendido o retirado sale del flujo en cualquier punto. El registro debe mostrar el bloqueo y seguir disponible durante el plazo de conservación.
4. Proveedores y registro del producto
Para los proveedores de insumos, la RDC 978/2025 no exige contrato escrito: la factura y documentos equivalentes comprueban la compra. Eso no elimina la calificación. Cuando corresponda, el laboratorio debe solicitar documentos de regularidad sanitaria, y las partes deben asegurar que los productos sean adecuados para el propósito. [1]
Defina criterios objetivos y registre cada evaluación: regularización del producto y del establecimiento, sistema de calidad, documentación técnica, transporte refrigerado, plazo de entrega y soporte. La ISO 15189:2022 pide criterios de calificación, selección, evaluación del desempeño y reevaluación, con registros de las acciones derivadas. [7]
| Situación | Uso práctico |
|---|---|
| Aprobado | Puede suministrar hasta la fecha de la próxima reevaluación. |
| Aprobado con restricción | Puede suministrar con un control adicional descrito, como la verificación de temperatura en cada recepción. |
| Evaluación vencida | Reevalúe antes de aceptar nuevas recepciones. |
| Descalificado | Nuevas compras suspendidas hasta una nueva calificación. |
En el registro del producto, anote el número de regularización ante la ANVISA y su vigencia, la versión vigente de las instrucciones de uso, el intervalo de medición de cada analito, las condiciones de almacenamiento y si el lote exige aceptación antes del uso. Conserve las versiones: un resultado antiguo debe seguir vinculado a la especificación vigente cuando se emitió. La RDC 830/2023 trata la clasificación de riesgo y la regularización de estos productos. [2]
5. Recepción, almacenamiento y fecha de caducidad
En la recepción, registre el producto, el lote, el envío, la fecha de caducidad, la cantidad, la factura, la temperatura de transporte, la integridad del embalaje y quién lo verificó. La RDC 978/2025 cita expresamente el número de lote, la conformidad de las condiciones de transporte y la fecha de recepción. [1]
Mantenga separados, física y documentalmente, los lotes aún no aceptados, los liberados y los rechazados o vencidos. Un envío que llegó con desviación de temperatura debe quedar en cuarentena hasta su evaluación. La ISO 15189:2022 y el manual de gestión de calidad de la OMS describen esta segregación y el control del inventario. [7][8]
Almacene en equipos con monitoreo de temperatura compatibles con el intervalo declarado por el fabricante. Cuando haya refrigeración, registre las temperaturas máxima, mínima y actual, y planifique la conservación ante cortes de energía. [1]
Existen dos fechas de caducidad. La del fabricante vale para el producto cerrado. La estabilidad en uso comienza al abrir o reconstituir el producto y suele ser menor. Use la que termine primero. Una vez vencida, la RDC 978/2025 prohíbe revalidar el producto. [1]
Para reactivos preparados o fraccionados en el laboratorio, el rótulo debe indicar nombre, concentración, lote, fecha de preparación, responsable, caducidad, condiciones de almacenamiento y riesgos. No se permite comercializar estos preparados ni intercambiarlos con otros servicios. [1]
6. Aceptación del nuevo lote o envío
Lotes diferentes del mismo reactivo o calibrador pueden producir resultados diferentes, y el efecto puede ser clínicamente relevante aun cuando el control siga dentro de los límites. La literatura documenta casos en que el cambio solo apareció en los resultados de pacientes. [10]
El protocolo CLSI EP26 orienta la evaluación por el usuario: definir el criterio de aceptación antes de medir, elegir el número de muestras según ese criterio y comparar el lote actual con el nuevo en las mismas condiciones. [9]
Qué muestras usar
Prefiera muestras de pacientes que cubran el intervalo de interés. Los materiales de control pueden no ser conmutables: pueden cambiar con el lote de manera distinta a las muestras reales y ocultar o exagerar la diferencia. Use controles como complemento o cuando no sea viable usar muestras de pacientes, registrando esa limitación. [10]
Cómo decidir
Elija el criterio antes de la prueba y registre su origen: una fracción del error total admisible, la especificación del fabricante u otro criterio documentado. Calcule la diferencia de cada par, la diferencia media y la dispersión. Si el resultado no cumple, el lote no entra en uso hasta una decisión documentada.
Diferencia (%) = 100 × (resultado con el lote nuevo − resultado con el lote actual) ÷ resultado con el lote actual
| Muestra | Lote actual (mg/dL) | Lote nuevo (mg/dL) | Diferencia |
|---|---|---|---|
| Paciente 1 | 92,0 | 93,1 | +1,20% |
| Paciente 2 | 126,0 | 127,9 | +1,51% |
| Paciente 3 | 184,0 | 186,2 | +1,20% |
| Paciente 4 | 248,0 | 251,0 | +1,21% |
| Paciente 5 | 312,0 | 315,9 | +1,25% |
La diferencia media es +1,27%, con una desviación estándar de 0,13%. Con un criterio hipotético de 2,3%, igual a un tercio de un error total admisible de 7%, el lote cumple. Si la misma comparación diera +6,5% en todas las muestras, como en un envío que sufrió una desviación de temperatura, el lote sería rechazado y segregado. Los valores son ilustrativos y no recomiendan un criterio para ningún analito.
Siempre que sea posible, la aprobación debe hacerla una persona distinta de quien ejecutó la comparación. Esta separación de funciones es una buena práctica de gestión, no un requisito explícito de la RDC 978/2025.
7. Cambio de lote en la rutina y el CCI
Para productos de uso único, la RDC 978/2025 exige CCI como mínimo en cada cambio de lote, en cada envío y según las instrucciones del fabricante. Esa frecuencia solo puede reducirse con criterios técnicos, capacitación inicial ofrecida por el proveedor y certificados de programas de certificación lote a lote realizados por laboratorios acreditados, disponibles para la autoridad sanitaria. [1]
- Declare el inicio del uso del nuevo lote con fecha, hora, controles afectados y responsable. Sin ese registro no es posible separar el antes y el después.
- Siga las instrucciones de uso respecto a la calibración: muchos fabricantes exigen calibrar o verificar la calibración cuando cambia el lote del reactivo. Registre la evidencia.
- No recalcule la media y la desviación estándar del control solo porque cambió el reactivo. Los límites representan el desempeño esperado; un cambio de lote que desplaza el control es exactamente lo que el CCI debe mostrar.
- Si es necesario revisar los límites, hágalo de manera formal, con motivo, datos estadísticos, responsable y aprobador.
- Siga las primeras corridas después del cambio: compare la media observada con el objetivo e investigue desplazamientos, aunque no se haya violado ninguna regla de Westgard.
- No mezcle componentes de lotes diferentes de un mismo kit, salvo indicación del fabricante. [5]
El cambio de lote de reactivo es distinto del cambio de lote del material de control. En el segundo caso, el laboratorio establece la media y la desviación estándar del nuevo material; en el primero, el material de control es el instrumento que revela el efecto del nuevo reactivo. [6]
8. Incidentes, retiros y trazabilidad
En Brasil, las quejas técnicas y los eventos adversos asociados a productos bajo vigilancia sanitaria deben notificarse en Notivisa. El laboratorio también debe investigar el incidente, adoptar medidas para evitar su repetición y colaborar con las acciones de campo, que son responsabilidad del fabricante o del titular del registro. [1][3][4]
Cuando un fabricante retira un lote, la pregunta inmediata es: ¿qué corridas y qué resultados usaron ese lote? Responder exige que cada corrida tenga el lote registrado en el momento del análisis, y no reconstruido después por la memoria del equipo. Con ese vínculo, el laboratorio delimita el período, evalúa los resultados potencialmente afectados y documenta la decisión.
- Suspenda el uso y segregue el lote.
- Registre el incidente con descripción, referencia de la comunicación, medida adoptada y responsable.
- Identifique las corridas y los controles que usaron el lote.
- Notifique cuando corresponda y acompañe la acción de campo hasta su conclusión.
- Declare el lote sustituto antes de retomar la rutina.
Conserve todos estos registros durante el plazo mínimo de 5 años exigido por la RDC 978/2025. [1]
9. Indicadores y revisión periódica
Los indicadores transforman registros en decisiones de gestión. Revíselos en el análisis periódico del CCI y en la reevaluación de los proveedores.
| Indicador | Qué muestra |
|---|---|
| Recepciones no conformes por proveedor | Problemas de transporte, embalaje o documentación. |
| Lotes rechazados en la aceptación | Variabilidad entre lotes del producto o fallas de conservación. |
| Incidentes y retiros | Confiabilidad del producto y rapidez de la respuesta. |
| No conformidades del CCI cercanas a cambios de lote | Dónde investigar primero; la correlación no prueba la causa. |
| Imprecisión dentro del lote y entre lotes | Cuánto contribuye el cambio de lote a la variación total del control. |
Evalúe con cautela la proporción de no conformidades asociadas a cambios de lote: depende del volumen de cambios y del período. Use el indicador para priorizar investigaciones, no para clasificar proveedores sin análisis.
10. Cómo apoya QualiChart este control
| Etapa | En QualiChart |
|---|---|
| Proveedores | Registro con evaluaciones inicial, periódica y extraordinaria, criterios y situación actualizada; las recepciones exigen un proveedor aprobado en la fecha. |
| Productos | Versiones con regularización ante la ANVISA, instrucciones de uso, intervalo de medición y método por analito y condiciones de almacenamiento. |
| Recepción | Lote, envío, caducidad, factura, temperatura de transporte, condición, lectura del código UDI y equipo de almacenamiento compatible, integrado al control de temperatura. |
| Aceptación | Pares de resultados, criterio registrado, diferencia media calculada y aprobación por otro usuario; dispensa solo con justificación. |
| Apertura y cierre | Listas de verificación configurables y caducidad en uso calculada a partir de la apertura. |
| Uso en el CCI | Declaración del lote en uso por control; cada corrida registra el lote automáticamente, incluso en las importaciones; los lotes vencidos, suspendidos o retirados se bloquean. |
| Monitoreo | Cambios marcados en el gráfico de Levey-Jennings, verificación de calibración pendiente, evaluación del desplazamiento después del cambio e imprecisión dentro del lote y entre lotes. |
| Investigación | Las violaciones de Westgard cercanas a un cambio sugieren la causa en el análisis crítico, que el equipo confirma o sustituye. |
| Incidentes y trazabilidad | Los incidentes, retiros y acciones de campo suspenden el lote; la trazabilidad lista las corridas que usaron cada lote; los informes reúnen las evidencias. |
En el panel de control, el foco sigue siendo el CCI. Los datos de insumos están en una pantalla propia de cada control, a la que se accede por un enlace que señala cuando hay algo que revisar.
Para ver el flujo con los datos de su laboratorio, solicitar una demostración.
11. Hoja de ruta para implementarlo en el laboratorio
- Liste los insumos críticos por examen y equipo, comenzando por los de mayor riesgo.
- Defina criterios de calificación y evalúe a los proveedores actuales.
- Estandarice el registro de recepción y la segregación de lotes no aceptados.
- Redacte el protocolo de aceptación: muestras, número de pares, criterio y aprobador.
- Registre el inicio y el fin de uso de cada lote y vincúlelo a las corridas.
- Establezca la respuesta a incidentes y retiros, incluida la notificación.
- Revise indicadores y proveedores periódicamente y conserve los registros durante 5 años.
Para profundizar en temas relacionados, consulte también:
12. Preguntas frecuentes
¿Debo hacer una aceptación con pacientes en cada cambio de lote?
La RDC 978/2025 exige CCI en cada cambio de lote y envío para productos de uso único; no prescribe un protocolo de comparación con pacientes. La comparación es una buena práctica recomendada por la literatura y por la CLSI EP26, con una intensidad proporcional al riesgo del examen y al historial de variación entre lotes.
¿Puedo usar un reactivo vencido si el control está bien?
No. La RDC 978/2025 prohíbe revalidar después de vencida la fecha de caducidad, y el CLIA prohíbe el uso de reactivos vencidos. Un control aceptable no sustituye la garantía del fabricante.
¿El certificado de lote exime del CCI en el cambio de lote?
No automáticamente. Es una de las condiciones para reducir la frecuencia, junto con criterios técnicos, la garantía del objetivo del CCI y la capacitación inicial ofrecida por el proveedor.
¿El proveedor de insumos necesita un contrato escrito?
La RDC 978/2025 exime del contrato escrito a los proveedores de insumos y acepta facturas y documentos equivalentes. La calificación del proveedor y la verificación de la regularidad sanitaria siguen siendo necesarias.
Referencias utilizadas
Fuentes consultadas el 26 de septiembre de 2026. Los ejemplos numéricos y las hojas de ruta son didácticos. Para las normas ISO y CLSI se consultó la descripción pública del contenido; la aplicación completa exige acceso al documento correspondiente.
- ANVISA (Brasil). Resolución RDC n.º 978, de 6 de junio de 2025. Servicios que realizan exámenes de análisis clínicos. En portugués.
- ANVISA (Brasil). Resolución RDC n.º 830, de 6 de diciembre de 2023. Dispositivos médicos para diagnóstico in vitro. En portugués.
- ANVISA (Brasil). Resolución RDC n.º 67, de 21 de diciembre de 2009. Tecnovigilancia. En portugués.
- ANVISA (Brasil). Resolución RDC n.º 551, de 30 de agosto de 2021. Acciones de campo de dispositivos médicos. En portugués.
- HHS/CMS. 42 CFR §493.1252 — Test systems, equipment, instruments, reagents, materials, and supplies (CLIA). En inglés.
- HHS/CMS. 42 CFR §493.1256 — Control procedures (CLIA). En inglés.
- ISO 15189:2022. Medical laboratories — Requirements for quality and competence. Apartados 6.6 y 6.8.
- Organización Mundial de la Salud. Laboratory quality management system: handbook. 2011.
- CLSI. EP26: User Evaluation of Acceptability of a Reagent Lot Change. En inglés.
- Thompson S, Chesher D. Lot-to-lot variation. Clin Biochem Rev. 2018;39(2):51–60.