A RDC 978/2025, de 6 de junho de 2025, estabelece requisitos para os serviços que executam Exames de Análises Clínicas (EAC). Ela substituiu a RDC 786/2023 e deve ser consultada com suas alterações, incluindo a RDC 986/2025. Este artigo organiza os requisitos de controle da qualidade para apoiar a revisão da rotina do laboratório.
1. Relacione o CIQ ao programa de garantia da qualidade
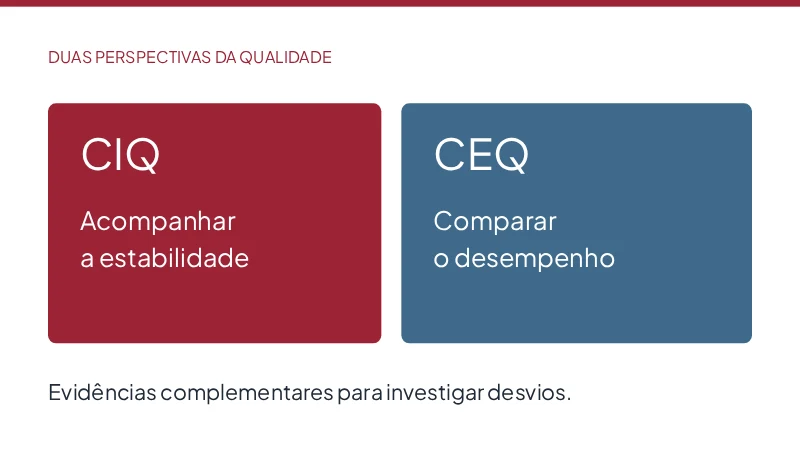
O controle interno não se resume a aprovar um resultado isolado. A gestão do controle da qualidade integra o programa de garantia da qualidade e reúne CIQ e controle externo (CEQ). O laboratório precisa manter instruções escritas, critérios e registros que permitam compreender as decisões da rotina.
Os arts. 177 a 180 tratam da participação em CIQ, individual por serviço, abrangendo os equipamentos em uso e os analitos executados. Ao revisar o processo, confira a relação entre equipamento, método, analito, material de controle e os critérios de avaliação.
2. Defina os critérios antes de avaliar os resultados
O art. 180 organiza cinco pontos do CIQ:
- Monitorar a fase analítica com análise da amostra controle, registro dos resultados e avaliação dos dados.
- Definir critérios de aceitação e rejeição por analito e metodologia.
- Liberar ou rejeitar as análises após avaliar os resultados dos controles.
- Registrar inadequações, investigação das causas e ações tomadas para controles rejeitados.
- Estabelecer como os resultados dos controles serão avaliados.
Na prática, documente o que leva a uma rejeição e quem avalia o problema. Apenas repetir o controle até obter um valor aceitável não substitui a investigação da causa. Veja as etapas para lidar com não conformidades.
3. Confira o material de controle e o tratamento da amostra
Os arts. 181 e 182 tratam das amostras controle e das alternativas quando não houver material comercial ou fornecido por provedor. Nessas situações, as formas alternativas de avaliação da precisão precisam ser descritas na literatura científica. A amostra controle deve ser analisada da mesma forma que a amostra do paciente.
Antes de alterar a rotina, confira o texto consolidado, o escopo do método e as instruções aplicáveis. Um intervalo informado pelo fabricante precisa ser avaliado no contexto do método; ele não elimina o planejamento do CIQ.
4. Planeje a frequência conforme o tipo de produto
O art. 183 distingue produtos para diagnóstico in vitro de uso único dos demais. Para os de uso único, o mínimo inclui cada troca de lote, cada remessa e as instruções do fabricante. Quando houver equipamento de medição, também são consideradas as manutenções preventiva e corretiva. Para os demais produtos, a regra inclui, no mínimo, cada corrida analítica, as instruções do fabricante e as manutenções.
O art. 184 não concede uma dispensa automática. A redução da frequência a cada troca de lote depende de critérios técnicos e do atendimento conjunto das condições previstas: preservação do objetivo do CIQ, treinamento inicial com evidência e certificados de programas de certificação lote a lote conduzidos por laboratórios acreditados. O certificado deve permanecer disponível à autoridade sanitária.
5. Mantenha a investigação rastreável
Organize resultados, critérios, decisões, causas investigadas e ações corretivas de modo que possam ser recuperados. Relacione os registros às mudanças relevantes, como calibração, lote de reagente e manutenção. A documentação precisa refletir o que foi realizado, com responsabilidade definida pela equipe.
Use o diagnóstico educativo de CIQ para discutir pontos da rotina. O resultado ajuda a organizar a conversa e não equivale a uma inspeção ou certificação de conformidade.
Como o QualiChart apoia esse processo
O sistema reúne gráficos de Levey-Jennings, avaliação de regras de Westgard e registros de análise crítica e ações corretivas. A norma não obriga a contratação de um software específico. A escolha da ferramenta deve considerar a capacidade de aplicar os critérios e preservar evidências do laboratório.
Fontes e próxima leitura
Referência: RDC 978/2025 consolidada com a RDC 986/2025, especialmente arts. 171 a 184. Consulte as orientações oficiais da Anvisa e o documento de perguntas e respostas. Para uma visão do regulamento completo, leia RDC 978/2025: organização dos requisitos do laboratório.
Rotulagem e rastreabilidade dos materiais
Inclua a identificação e as condições de uso de reagentes e materiais na revisão dos procedimentos. O registro do controle precisa permitir relacionar a ocorrência ao material e ao lote utilizados, sem perder as informações do fabricante. Verifique as exigências pertinentes no texto consolidado da norma e nos procedimentos aprovados pelo responsável técnico.
Biossegurança integra a organização do serviço
O controle analítico faz parte de um conjunto maior de processos. Procedimentos de biossegurança, treinamento, manejo de resíduos e resposta a incidentes devem acompanhar as atividades executadas. Uma ferramenta de CIQ não substitui esses procedimentos nem a avaliação de sua execução no laboratório.
Consulte a RDC 978/2025 na base oficial AnvisaLegis e as perguntas e respostas sobre sua aplicação.
Acreditação e licenciamento
Os requisitos sanitários e os programas de acreditação laboratorial têm finalidades e processos próprios. A adoção de um software de CIQ não certifica o laboratório nem substitui a avaliação dos responsáveis, do órgão sanitário ou do programa de acreditação.